推动 AI4S 迈向“可计算化学反应”:分子之心 QuantaMind 动态模拟新引擎登国际顶刊
当AI已经能够预测一个蛋白质"长什么样",下一个问题随之而来:我们能否理解它"怎样工作"?
酶催化时质子如何转移?化学键如何断裂和形成?药物与靶点结合后构象如何变化?——这些发生在纳秒级时间与原子尺度上的动态过程,才是真正决定分子功能的关键,也是计算化学几十年来未能攻克的难题。
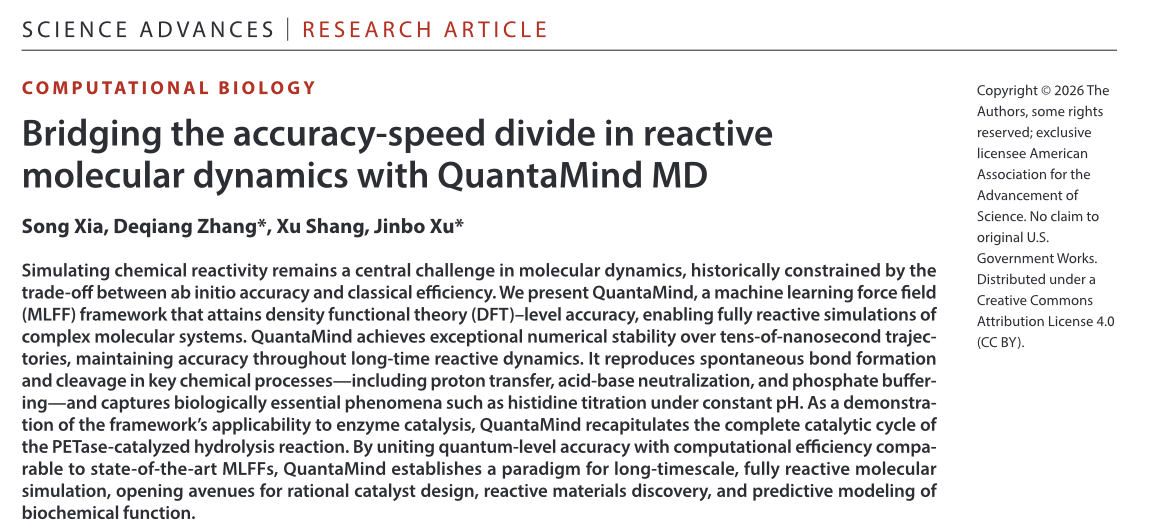
近日,分子之心自主研发的反应性原子建模平台QuantaMind相关研究发表于《Science Advances》,首次将接近密度泛函理论(DFT)精度的反应性分子动力学推进至数万原子级生物体系和数十纳秒时间尺度;论文提交后的最新扩展测试进一步达到了十万原子级和百纳秒尺度。
这一突破将AI大分子设计带入"动态反应模拟"新时代——化学反应不再是只能事后验证的黑盒,而是可以在计算端提前推演和理解的过程。
长期困境:精度、速度与尺度的"不可能三角"
要理解一个分子"怎样工作",关键在于反应性分子动力学模拟——它通过追踪原子的持续运动,捕捉质子转移与化学键断裂/生成的完整过程。
然而,将反应性分子动力学真正应用于大型生物分子体系,长期面临着精度、速度与尺度难以兼得的困境:
• 要精度,就牺牲规模和速度——传统量子化学方法(如DFT)精度极高,但在大型体系上计算量极大,实际研发中很难直接运行;
• 要大体系和长时间,就无法描述反应——经典分子动力学能算大体系,但无法描述化学键的断裂与生成;
• 已有机器学习力场在小分子上表现不错,但在大型生物体系的长时推演中难以维持稳定性。
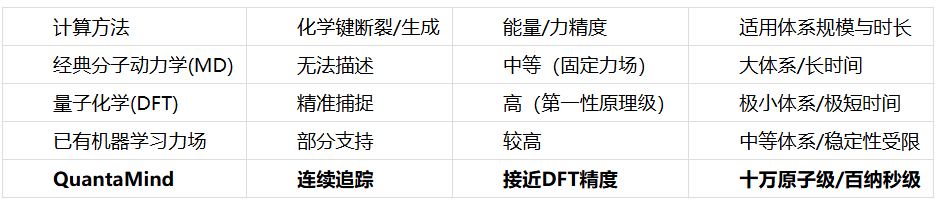
注:QuantaMind的规模与时长为论文提交后的最新扩展测试结果;论文中实际验证的最大体系为24,001原子、最长模拟为20纳秒。
作为反应性机器学习力场框架,QuantaMind通过创新数据工程与模型架构,第一次把这三个维度同时推到生物研发可用的范围。
全球首次突破:从"理论可行"到"实际可用"
计算效率的突破,是让反应性分子动力学从"理论可行"走向"实际可用"的关键。
论文报告,在NVIDIA A100 80GB GPU上,QuantaMind的推理速度达到4.2×10⁻⁶秒/原子/步,与当前最先进的机器学习力场相当;对论文中实际验证的约18,000原子PETase体系,每纳秒模拟约需20小时。最新测试则显示,QuantaMind的推理速度达到2.1×10⁻⁶秒/原子/步,可将十万原子级反应体系单位时间步的模拟计算耗时降至0.25秒。
效率突破的同时,规模和时长也同步跨越——
• 规模:论文中成功拓展至24,001原子水体系和17,792原子酶催化体系,最新扩展测试已达十万原子级;
• 时长:论文中实现最长20纳秒的稳定模拟,足以覆盖完整的酶催化循环;最新扩展测试已推进至百纳秒尺度。
关键验证:在近1.8万原子的酶体系中“跑完”一次完整催化反应
以下四组验证数据均来自《Science Advances》论文。
在论文最关键的生物体系验证中,QuantaMind对包含17,792个原子的PET水解酶体系进行了6纳秒反应性分子动力学模拟,完成了完整催化循环的模拟。这意味着模拟不再局限于观察蛋白质的构象运动,而是能够连续追踪催化过程中涉及的化学反应过程。
更重要的是,“能够跑完”还需要回答另一个问题:算得是否准确?
研究团队从反应轨迹中抽取342个构型进行独立DFT单点计算,结果显示,原子力分量的Pearson相关系数均超过0.99,表明QuantaMind在这些反应轨迹覆盖的构型上,与参考DFT势能面保持高度一致。
这组结果同时验证了QuantaMind最核心的能力:在将反应性分子动力学推进至大型生物体系和纳秒级时间尺度的同时,仍能保持与参考DFT高度一致的精度。
PET水解酶并非孤立的验证结果。论文还从基础物理化学过程到蛋白质微环境,对QuantaMind的精度、稳定性与反应性描述能力进行了多层次验证:
• 质子扩散:在24,001个原子的水体系中,模拟水中质子扩散系数为0.87±0.10Ų/ps,与实验值0.94/0.96高度吻合;
• 水自解离:对9,999个原子的水体系模拟3纳秒,成功捕获多次自发电离事件,模拟得到水的自解离pH为6.34±0.06,与实验值6.13±0.03接近;
• 蛋白质质子化模拟:将溶菌酶放入由水分子和磷酸盐离子构成的模拟缓冲环境中,开展20纳秒模拟,估算的第15位组氨酸残基(His15)的pKa约为5.81,与核磁共振实验测得的5.5接近.
这些不同尺度的验证共同表明:QuantaMind不只是让大型分子体系“跑起来”,而是在更大的体系和更长的时间尺度上,持续描述与生物功能密切相关的反应性过程。
产业应用:从"盲目试错"到"先算再测"
以下为论文之外的产业应用案例,来自分子之心实际项目。
当这种高精度的动态反应轨迹进入研发流程,QuantaMind的产业价值,不只是“看见”分子如何反应,而是将过去只能通过多轮实验逐步摸索的机制问题,前置为可计算、可分析、可用于指导设计的研发变量。
-药物研发:解析动态机制,驱动设计突破
静态对接无法准确预测分子在体内微观环境(如不同pH介质)中的动态作用过程。凭借对动态质子化与pKa估算的能力,QuantaMind能捕捉关键残基在不同pH下的状态切换,解析其对电荷、构象及相互作用的微观影响,辅助pH敏感抗体与大分子设计。
在一项延长半衰期的pH敏感抗体设计项目中,QuantaMind辅助设计的候选抗体在pH6.0下的解离速率达到pH7.4下的62倍——这样的结果,过去往往需要多轮湿实验才能偶然获得,现在可以在计算端先完成机制分析与方向筛选。
此外,十万原子级反应体系的能力,也为未来支撑显式溶剂下全长抗体-抗原复合物的完整动态相互作用提供了计算基础。
-酶工程:破解机理黑盒,指导理性改造
传统的酶改造往往依赖多轮表达、纯化与活性测试,面临"候选方案多、验证成本高、试错周期长"的困境。QuantaMind能够重现酶催化的关键步骤。在实际产业项目中,分子之心借助QuantaMind探明了多种复杂催化酶的反应机理,锁定关键突变位点,直接指导后续突变选择,缩小湿实验范围,降低研发成本与时间周期。
技术闭环:从预测结构到理解反应
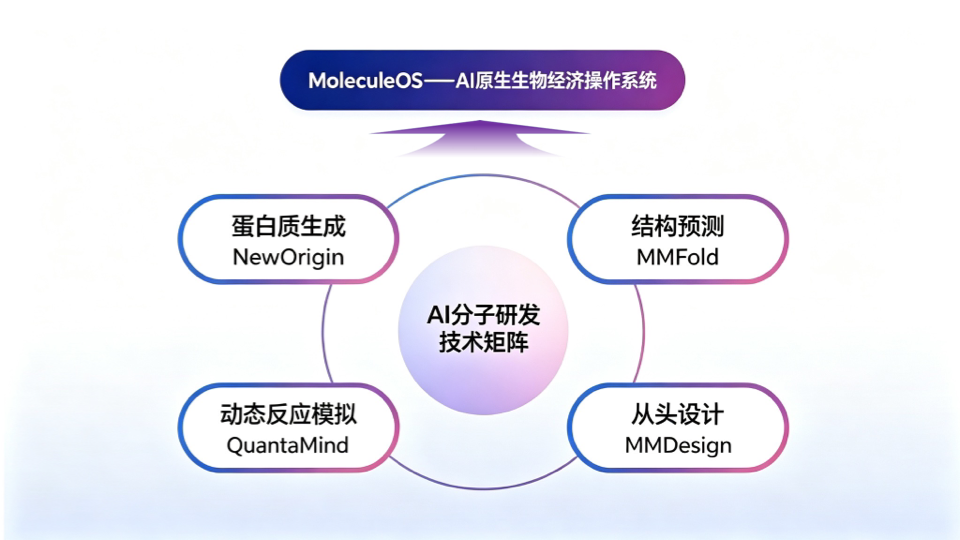
QuantaMind的发布,标志着分子之心补齐了AI分子研发闭环中的关键一环。从蛋白质生成模型NewOrigin、结构预测模型MMFold,到从头设计平台MMDesign,再到如今的动态反应模拟引擎QuantaMind,分子之心已构建起"生成—设计—预测—机理理解"的技术矩阵,不仅可以"设计出结构",还可以在设计阶段就"模拟出机理"。这些功能都将集成至分子之心AI原生生物经济操作系统MoleculeOS。
论文通讯作者、分子之心创始人许锦波表示:"过去,AI技术学会了回答分子'长什么样';下一步,我们希望进一步回答分子'为什么这样运动、为什么这样反应'。QuantaMind希望成为连接分子设计、机制模拟与实验验证的关键基础设施,推动建立更加完整、可信的AI分子研发新范式。"
当AI能够理解分子"怎样工作",蛋白质设计便不再停留在"预测一个结构"的单点,而是逐步形成"预测结构—设计结构—模拟反应"的完整技术链路。QuantaMind的发布,推动AI分子研发从"静态结构预测"进入"动态机制理解"的新阶段。
“特别声明:以上作品内容(包括在内的视频、图片或音频)为凤凰网旗下自媒体平台“大风号”用户上传并发布,本平台仅提供信息存储空间服务。
Notice: The content above (including the videos, pictures and audios if any) is uploaded and posted by the user of Dafeng Hao, which is a social media platform and merely provides information storage space services.”